Kvantově-chemické výpočty v biomedicínském výzkumu: principy a využití
Kvantově-chemické výpočty pomáhají vědcům zkoumat, jak se molekuly chovají na úrovni elektronů. V biomedicínském výzkumu díky nim lze podrobněji analyzovat vlastnosti biologicky aktivních látek i jejich vazbu na cílové proteiny. Výpočty urychlují formulaci hypotéz a výběr kandidátů, samy však nepotvrzují, že léčivo bude účinné nebo bezpečné.
Co jsou kvantově-chemické výpočty
Kvantově-chemické výpočty popisují strukturu a vlastnosti molekul pomocí zákonů kvantové mechaniky, zejména chování jejich elektronů. Oproti klasickým modelům tak mohou zachytit chemické jevy, jako je vznik a štěpení vazeb nebo přenos náboje.
Elektrony ovlivňují tvar molekuly, její reaktivitu i to, jak se váže k jiným látkám. Výpočetní model proto řeší kvantově-mechanický popis systému, aby odhadl například jeho energii, rozložení elektronové hustoty nebo dipólový moment. Tyto veličiny pomáhají vysvětlit, proč se určitá část molekuly chová jako donor či akceptor vodíkové vazby, případně proč reaguje s konkrétním enzymem.
Od kvantové chemie se liší molekulární mechanika, která molekulu představuje jako soustavu atomů spojených pružnými vazbami a popisuje je klasickými energetickými funkcemi. Je výpočetně úspornější a hodí se pro velké systémy, ale obvykle nedokáže přímo zachytit změny elektronové struktury ani vznik či zánik chemických vazeb. Kvantové výpočty jsou přesnější pro tyto chemické otázky, jejich cena však roste s velikostí zkoumaného systému.
Hlavní metody a jejich rozdíly
Mezi hlavní kvantově-chemické metody patří DFT a ab initio výpočty. Liší se způsobem, jakým modelují elektrony, a také poměrem mezi výpočetní náročností a přesností pro konkrétní problém.
Teorie funkcionálu hustoty (DFT, z anglického density functional theory) pracuje především s elektronovou hustotou namísto přímého popisu všech elektronových vlnových funkcí. Různé funkcionály představují různé aproximace, a jejich volba může ovlivnit vypočtené energie i geometrie. DFT se často používá při studiu menších molekul, reakčních mechanismů a interakcí, kde potřebujeme rozumnou přesnost za dostupný výpočetní čas.
Ab initio metody vycházejí z kvantově-mechanických principů bez empirických parametrů upravených podle experimentálních dat. Do této rodiny patří například Hartreeho–Fockova metoda a metody, které zahrnují elektronovou korelaci, například post-Hartreeho–Fockovy přístupy. Mohou být velmi přesné, ale jejich výpočetní náročnost často omezuje velikost systému.
Žádná metoda není nejlepší pro všechny úlohy. Volba závisí na otázce: pro porovnání geometrie malé molekuly může stačit jedna úroveň výpočtu, zatímco jemné energetické rozdíly vyžadují pečlivější metodu, vhodný základní soubor a kontrolu nejistoty. Výsledek je vždy odhadem v rámci zvoleného modelu.
Využití při studiu biomolekul
Kvantově-chemické výpočty pomáhají objasnit strukturu, reaktivitu a chemické vlastnosti molekul důležitých pro biologii. Největší přínos mají tam, kde záleží na elektronových změnách, které samotný klasický model nezachytí.
Výzkumníci mohou počítat rozložení náboje, stabilitu různých konformací nebo energii chemické reakce. To se hodí při studiu katalytických mechanismů enzymů, protonových přenosů i reakcí, při nichž se léčivá látka mění na aktivní metabolit. Výpočet tak může pomoci rozlišit, zda pozorovaný mechanismus dává chemický smysl a které atomy se na něm pravděpodobně podílejí.
Celý protein je však pro detailní kvantově-mechanický výpočet zpravidla příliš velký. Proto se často zkoumá jen vybraná oblast, například několik aminokyselin v okolí reakčního centra, případně menší model biomolekuly. Takový přístup zjednodušuje výpočet, ale může vynechat vliv vzdálenějšího okolí, vody nebo pohybu proteinu. Správná interpretace proto vyžaduje porovnat model s dostupnou strukturou a experimentálními poznatky.
Role při objevování a návrhu léčiv
Při objevování léčiv pomáhají kvantově-chemické výpočty vysvětlovat, jak kandidátní molekula interaguje s proteinem a které chemické úpravy mohou vazbu ovlivnit. Nejlépe fungují jako cílený nástroj pro řešení konkrétní otázky, ne jako samostatný automatický filtr léčiv.
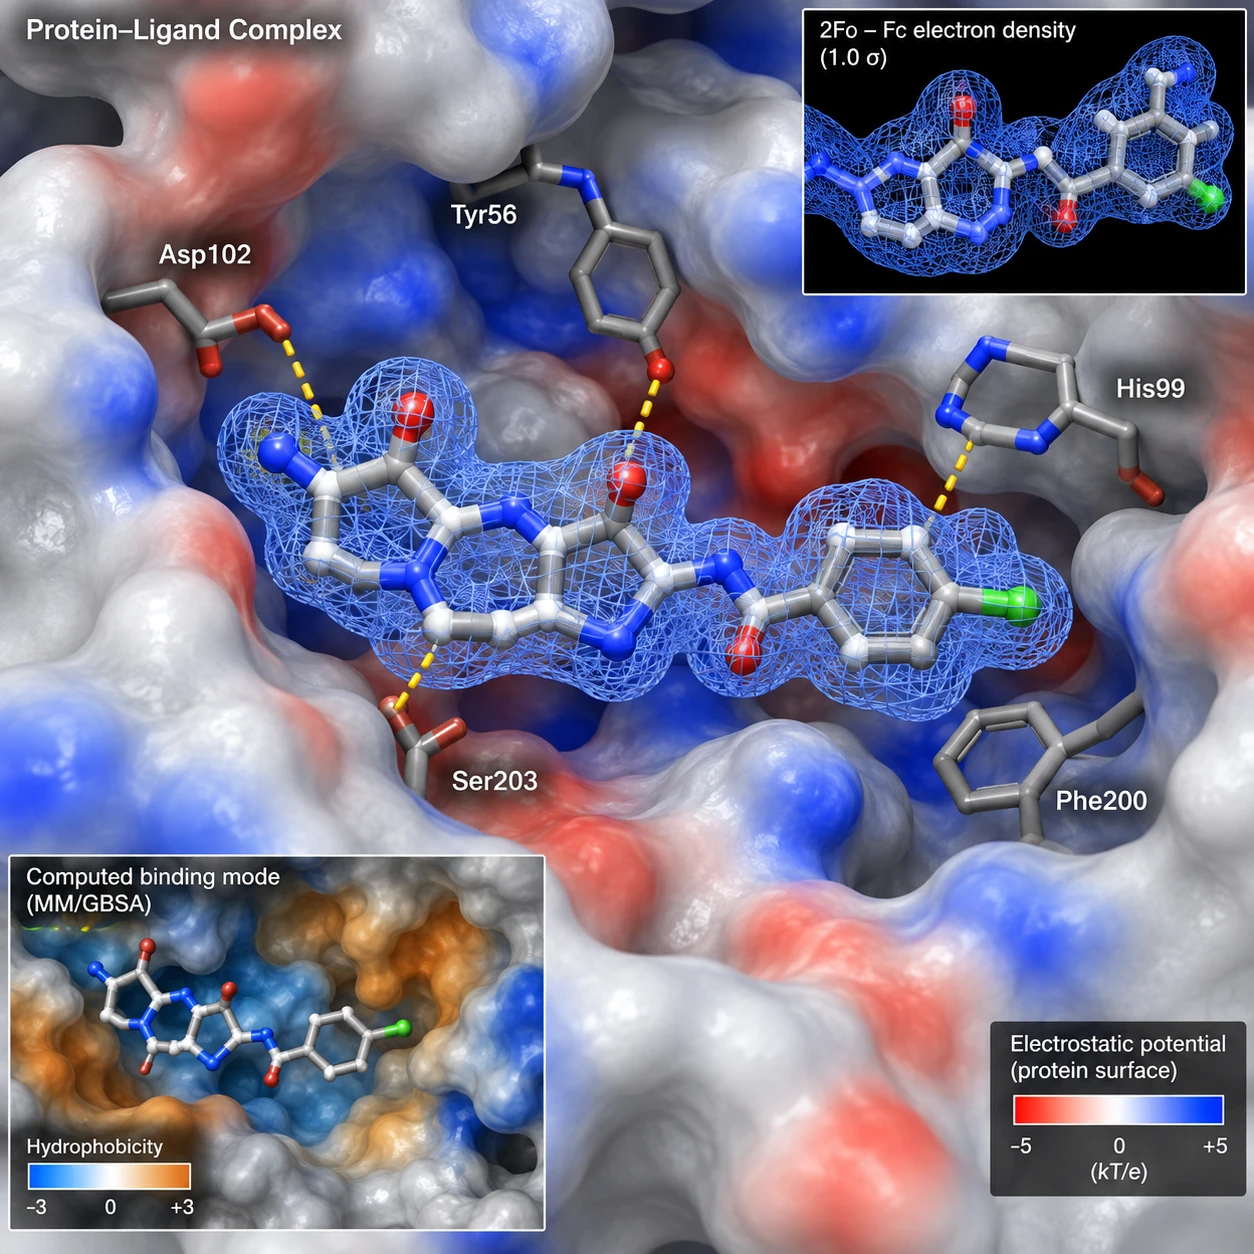
V typickém případě výzkumný tým nejprve určí aktivní místo proteinu, tedy oblast, kde se může vázat ligand nebo probíhat chemická reakce. Model vazby pak ukáže možné interakce ligand–protein: vodíkové vazby, elektrostatické přitažlivé či odpudivé síly a interakce mezi aromatickými kruhy. Kvantový výpočet může zpřesnit rozložení elektronů nebo porovnat energii vybraných vazebných uspořádání.
Energie vazby pomáhá odhadovat, jak příznivé je spojení ligandu s cílovým proteinem, ale její výpočet závisí na zvoleném modelu a podmínkách. Nezahrnuje automaticky všechny vlivy, například entropii, rozpouštědlo, pohyblivost proteinu či konkurenci dalších molekul. Proto se výsledek obvykle interpretuje spolu se strukturálními daty, biologickými testy a vlastnostmi kandidáta, jako je rozpustnost nebo chemická stabilita.
Praktickým přínosem může být vysvětlení, proč dvě podobné látky vykazují rozdílnou aktivitu, nebo návrh, které místo molekuly upravit. Tím lze lépe zacílit další syntézu a testování. Výpočet však sám nepotvrdí účinnost v buňce ani vhodnost pro organismus.
Propojení s dalšími výpočetními metodami a experimenty
Kvantová chemie se v biomedicíně často kombinuje s molekulární mechanikou, molekulární dynamikou a laboratorními daty. Každý přístup zachycuje jinou část problému, takže jejich spojení může nabídnout praktičtější obraz než jediný výpočet.
Molekulární dynamika simuluje pohyb atomů v čase, například změny tvaru proteinu nebo kolísání ligandu v aktivním místě. Většinou využívá molekulárně-mechanické modely, které dovolují sledovat rozsáhlé systémy, ale nemusí správně popsat chemickou reakci. Kvantově-mechanický popis lze proto vložit do vybrané části modelu, například kolem reakčního centra; okolní protein a rozpouštědlo se pak popíší úsporněji. Tento přístup se označuje jako QM/MM.
Výpočty se dále porovnávají s rentgenovou krystalografií, kryo-elektronovou mikroskopií, spektroskopií nebo výsledky biochemických testů. Pokud model předpoví důležitou interakci, lze navrhnout cílenou mutaci proteinu či chemickou úpravu ligandu a předpověď experimentálně ověřit. Takové propojení vytváří cyklus: výpočet navrhne hypotézu, experiment ji otestuje a získané výsledky pomohou zpřesnit další modely.
Možnosti a omezení v biomedicínské praxi
Kvantově-chemické výpočty zvyšují detail, s jakým lze zkoumat chemické děje, ale jejich spolehlivost závisí na kvalitě modelu, metodě i vstupních dat. Výsledek je proto podkladem pro rozhodování, nikoli náhradou biologického a klinického ověření.
Mezi hlavní přednosti patří možnost zkoumat elektronové vlastnosti, srovnávat mechanistické hypotézy a navádět návrh chemických analogů. Výpočty mohou pomoci omezit počet méně slibných variant, které se posílají do náročnějších laboratorních testů. Zároveň ale vyžadují odborné nastavení: volba funkcionálu, velikosti modelu, konformace či prostředí může výsledek změnit.
Časté chyby při interpretaci jsou:
- Vydávat energii vazby za důkaz účinnosti. Příznivý výpočetní odhad neznamená, že látka projde buněčnými testy, bude selektivní nebo se dostane do cílové tkáně. Ověřte jej biologickými experimenty.
- Ignorovat okolí aktivního místa. Zjednodušený model může vynechat vodu, ionty nebo pohyb proteinu. Porovnejte více struktur a zvažte dynamiku systému.
- Spoléhat na jedinou metodu. Jeden funkcionál či jedna konformace neposkytují úplný obraz. Při důležitých rozhodnutích prověřte, zda závěr přetrvá při rozumných změnách modelu.
Výpočetní chemie je nejhodnotnější tehdy, když předem víme, na jakou otázku má odpovědět a jakým experimentem půjde výsledek ověřit. Přesnost modelu nemůže nahradit kvalitu vstupní struktury ani biologickou validaci.
Často kladené otázky
Následující odpovědi shrnují, kdy kvantová chemie pomáhá při vývoji léčiv a proč se její výsledky vždy posuzují v širším kontextu.
Jaký je rozdíl mezi kvantovou chemií a molekulární mechanikou?
Kvantová chemie modeluje elektrony, a proto může popisovat chemické vazby, jejich změny a rozložení náboje. Molekulární mechanika používá klasický popis atomů a vazeb; je úspornější a vhodná pro velké biomolekuly, ale běžně nezachytí vznik či zánik vazby.
Kdy se při vývoji léčiv používá DFT?
DFT se používá například při analýze elektronových vlastností malých molekul, porovnávání jejich geometrií nebo studiu vybraného reakčního mechanismu. U velkého proteinového komplexu bývá výhodnější zaměřit výpočet na lokální oblast nebo využít kombinaci QM/MM.
Mohou výpočty předpovědět, zda bude léčivo účinné?
Mohou pomoci odhadnout, jak kandidát interaguje s cílovým proteinem, a vytipovat slibné chemické úpravy. Účinnost ale závisí také na biologických procesech, farmakokinetice, toxicitě a dalších faktorech, které samotný kvantově-chemický model nepotvrdí.
Proč je nutné výpočetní výsledky ověřovat experimentálně?
Model zjednodušuje skutečný biologický systém a jeho výsledek ovlivňují vstupní struktura i zvolené výpočetní nastavení. Experiment ověří, zda předpovězená interakce nebo reakce skutečně nastává v laboratorních podmínkách a zda má význam pro biologickou aktivitu.