Simulace molekulární dynamiky protein-ligand komplexů: principy, postup a interpretace
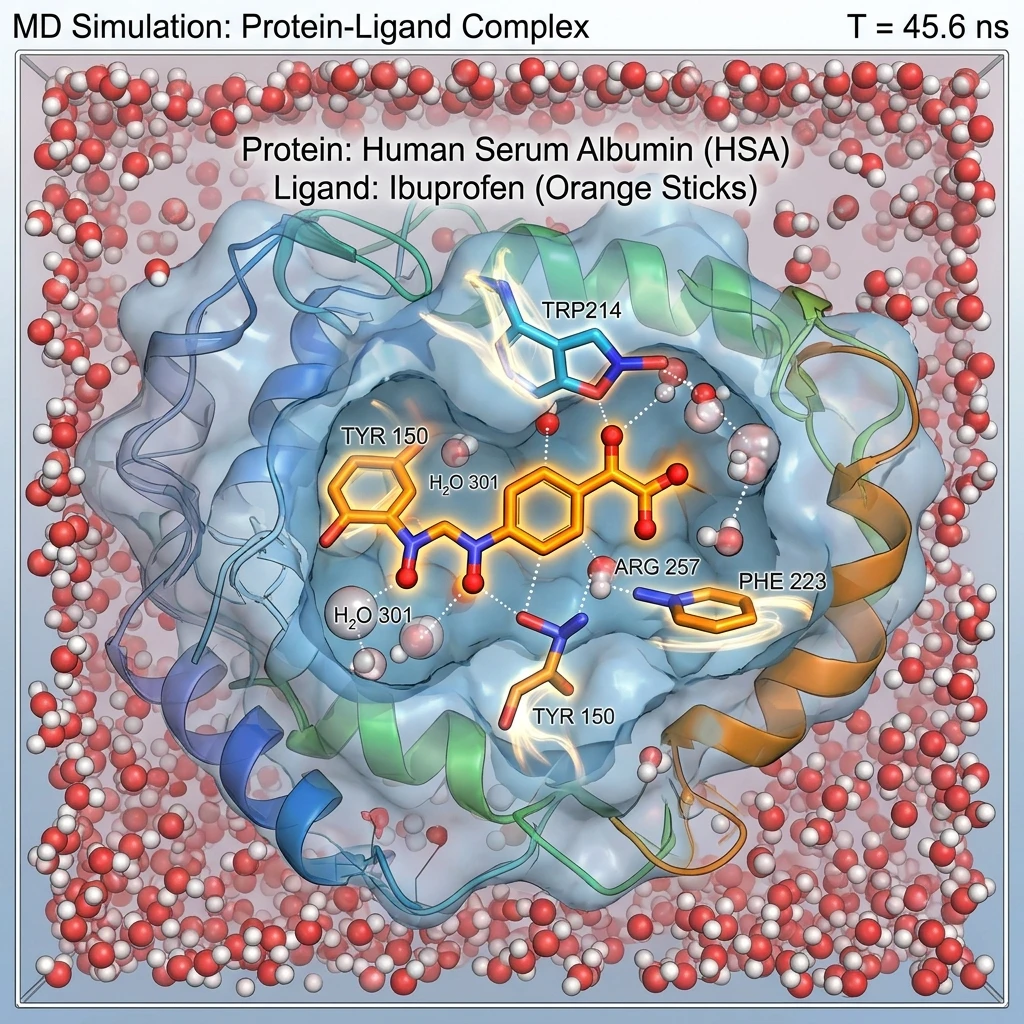
Simulace molekulární dynamiky (MD) sleduje, jak se atomy proteinu, ligandu, vody a iontů vyvíjejí v čase podle fyzikálního modelu. V počítačovém návrhu léčiv tak pomáhá ověřit, zda pozice ligandu navržená dokováním zůstává v pohyblivém vazebném místě věrohodná a které interakce ji stabilizují. Výsledek je však třeba chápat jako výpočetní důkaz podporující hypotézu, ne jako přímý důkaz účinnosti léčiva.
Co molekulární dynamika ukazuje o vazbě ligandu
Molekulární dynamika ukazuje časový vývoj protein-ligand komplexu, zatímco molekulární dokování obvykle nabídne jednu či několik statických, výpočetně předpovězených póz. MD zachycuje pohyb atomů a změny jejich okolí, takže umožňuje zkoumat, zda se ligand ve vazebné kapse udrží, přeskupí nebo se začne uvolňovat.
Základem je molekulární mechanika: polohy a pohyb atomů se popisují pomocí silového pole, které přiřazuje energii vazbám, úhlům, torzím i nevalenčním interakcím. V každém časovém kroku se z těchto příspěvků vypočítají síly a aktualizují se rychlosti a souřadnice částic. Výpočet tak vytváří trajektorii, nikoli jediný obrázek komplexu.
Trajektorie může odhalit například změnu orientace postranního řetězce, pronikání vody do kapsy nebo přechod ligandu do jiné konformace. Záleží však na silovém poli, počáteční struktuře i tom, jakou část biologického systému simulace zahrnuje. Krátká simulace také nemusí zachytit vzácné události, jako je úplné odpojení ligandu.
Příprava protein-ligand systému
Příprava MD systému začíná kontrolou experimentální nebo modelované struktury, pokračuje určením protonace a parametrizací ligandu a končí vložením komplexu do vody s vhodnými ionty. Chyba v této fázi může ovlivnit celou trajektorii, i když samotný výpočet proběhne bez technických potíží.
Nejprve je potřeba zkontrolovat chybějící atomy a zbytky, alternativní polohy, krystalografické vody a případné kofaktory. U biologicky aktivního místa mohou být důležité i ionty nebo molekuly, které vypadají jako součást krystalizačního prostředí. Jejich odstranění bez posouzení může změnit geometrii kapsy. Následuje doplnění vodíků a určení protonačních stavů; ty se mohou lišit podle pH a lokálního elektrostatického prostředí.
Protein a ligand musejí mít kompatibilní parametry. Pro protein se běžně volí etablované silové pole, ligand pak vyžaduje odpovídající atomové typy, náboje a torzní parametry. Automatická parametrizace urychluje práci, ale její výstup je třeba kontrolovat, zvlášť u neobvyklých chemických skupin.
Komplex se obklopí explicitními molekulami vody, například v periodické krabici, a doplní se ionty. Ty mohou neutralizovat celkový náboj a přiblížit zvolené iontové síle. Solvatace není jen technický detail: voda může zprostředkovávat vodíkové vazby a soupeřit s ligandem o interakce v kapse. Podrobnou dokumentaci simulačních metod a příkladů poskytuje například NAMD.
Hlavní fáze simulace
Běžný postup MD zahrnuje minimalizaci energie, ekvilibraci neboli rovnovážnou simulaci a produkční běh. Každá fáze řeší jiný úkol: odstraní nevhodné kontakty, stabilizuje podmínky systému a následně poskytne trajektorii určenou k analýze.
Minimalizace energie upraví polohy atomů tak, aby se zmírnily například příliš krátké vzdálenosti vzniklé při solvatačním balení. Neznamená, že systém dosáhl biologicky relevantního stavu; jde o úklid geometrie před dynamickým výpočtem.
Při ekvilibraci se systém postupně dostává na zamýšlenou teplotu a tlak. Často se nejprve omezí pohyb těžkých atomů proteinu a omezení se pak uvolňují. V produkčním běhu se sbírají souřadnice a další veličiny pro následnou analýzu.
Výsledek ovlivňují například teplota, tlak, elektrostatické interakce, délka časového kroku, okrajové podmínky a četnost ukládání souřadnic. Parametry se volí podle systému a účelu, nikoli podle jedné univerzální šablony. U důležitých závěrů je užitečné spustit několik nezávislých replik s odlišnými počátečními rychlostmi; ukáže se, zda je pozorovaný trend opakovatelný, nebo závisí na jediné trajektorii.
Jak vyhodnocovat stabilitu a interakce
Stabilitu a interakce lze popisovat pomocí RMSD, RMSF, vodíkových vazeb a dalších ukazatelů, nejlépe však společně a v kontextu konkrétní struktury. Žádná jednotlivá metrika sama o sobě neprokazuje silnou vazbu ani biologickou aktivitu.
RMSD vyjadřuje průměrnou odchylku vybraných atomů od referenční struktury po jejich zarovnání. RMSD ligandu vůči počáteční póze může pomoci zjistit, zda ligand zachovává orientaci; hodnotu ale ovlivňuje výběr atomů, zarovnání i pohyb proteinu. Nárůst nemusí automaticky znamenat ztrátu vazby, protože ligand se může v kapse přeuspořádat.
RMSF popisuje, jak moc jednotlivé atomy nebo zbytky kolísají kolem své průměrné polohy. Může upozornit na flexibilní smyčku nebo pohyblivou část vazebného místa. Významnější než samotná hodnota bývá srovnání oblastí komplexu s volným proteinem nebo mezi několika ligandy simulovanými za stejných podmínek.
Analýza vodíkových vazeb a interakční sítě sleduje jejich geometrii a přetrvávání v čase. Lze zahrnout také hydrofobní kontakty, solné můstky, kontakty s vodou či koordinaci kovového iontu. Krátkodobě přítomná interakce nemusí být rozhodující, stejně jako přerušovaná vazba nemusí být bezvýznamná. Smysl dává sledovat, zda se více ukazatelů shoduje a zda se obraz opakuje napříč replikami.
Od trajektorie k odhadu vazebné afinity
Volnou energii vazby lze odhadovat metodami, které vycházejí z trajektorie nebo simulují vazebný proces podrobněji. Jde o pokročilejší analýzu než sledování RMSD a vyžaduje vhodný protokol, dostatečné vzorkování a pečlivé vyčíslení nejistoty.
Metody jako MM/PBSA či MM/GBSA kombinují příspěvky molekulární mechaniky s odhadem solvatace a často se používají k orientačnímu porovnání ligandů. Jsou relativně dostupné, ale výsledky citlivě závisejí na výběru snímků, parametrech a zjednodušeních. Výsledek proto nelze bez další kontroly zaměnit za přesnou experimentální afinitu.
Výpočetně náročnější metody, například alchymické výpočty volné energie, mohou při dobře připraveném systému poskytnout přesnější relativní odhady změny afinity mezi podobnými molekulami. Vyžadují však pečlivě navržené transformace, dostatečný výpočetní čas a posouzení konvergence. Pokud se odhady z různých replik nebo částí výpočtu rozcházejí, je třeba výsledek považovat za nejistý, ne vybírat jen příznivou hodnotu.
Přínosy, omezení a využití při objevování léčiv
MD pomáhá zpřesnit hypotézy o vazebné póze, flexibilitě proteinu a roli vody, ale nenahrazuje dokování, experimentální měření ani biologickou validaci. Nejvíce přínosná bývá jako součást širšího workflow, v němž se výpočetní výsledky používají k výběru kandidátů a plánování dalších testů.
V projektu objevování léčiv může tým nejprve molekulárním dokováním vybrat možné pózy, poté u vybraných komplexů provést MD a porovnat stabilitu kontaktů nebo změny kapsy. Pokročilý odhad volné energie může následovat u menšího souboru sloučenin, kde se vyplatí přesnější porovnání. Experiment, například biochemický test vazby, ověřuje, zda se výpočetní hypotéza projeví také v měřitelném systému.
Rozhodovací pomůcka je jednoduchá: použijte MD, když je důležitá flexibilita, voda nebo časový vývoj interakcí; zvažte metodu volné energie, když potřebujete srovnat úzce příbuzné ligandy a máte zdroje na kontrolu nejistoty; sáhněte po experimentu, když potřebujete potvrdit vazbu či funkční účinek. Výpočetní náročnost roste s velikostí systému, délkou trajektorie, počtem replik a složitostí analýzy. Výpočty často urychlují GPU, ale dostupný hardware sám o sobě nezaručí kvalitní vzorkování.
Hlavním omezením je, že trajektorie zachycuje jen část možného chování na dostupné časové škále. Výsledek navíc citlivě závisí na protonaci, silovém poli, počáteční póze a dalších volbách přípravy. Proto je rozumné uvádět nastavení, opakovat důležité simulace a kombinovat několik nezávislých ukazatelů. MD může podpořit výběr slibného kandidáta, sama však neurčuje jeho účinnost v organismu ani klinický výsledek.
Časté otázky
Jak dlouhá má být simulace molekulární dynamiky?
Délka závisí na otázce, systému a rychlosti sledovaného děje. Pro kontrolu krátkodobého chování pózy může stačit kratší běh, zatímco pomalé přeuspořádání nebo odhad volné energie vyžaduje podstatně rozsáhlejší vzorkování. Univerzální délka neexistuje; důležité je ověřit konvergenci a porovnat nezávislé repliky.
Znamená stabilní RMSD, že ligand pevně váže protein?
Ne. Stabilní RMSD znamená, že vybrané atomy zůstaly relativně blízko referenční poloze, nikoli že je změřena síla vazby. Závěr doplňte analýzou kontaktů, interakční sítě a případně odhadem volné energie či experimentem.
Jaký je rozdíl mezi molekulárním dokováním a MD?
Dokování předpovídá možné polohy ligandu ve vazebném místě a skóre jejich vhodnosti. MD následně simuluje pohyb atomů v čase, aby prozkoumala, jak se komplex chová v daném modelu. Metody se doplňují, ale odpovídají na odlišné otázky.
Lze z MD spolehlivě určit vazebnou afinitu?
Samotná běžná trajektorie afinitu spolehlivě neurčuje. Kvantitativní odhad vyžaduje specializovanou metodu, dobře připravený systém, dostatečné vzorkování a vyhodnocení nejistoty; experimentální měření zůstává zásadní pro validaci.